
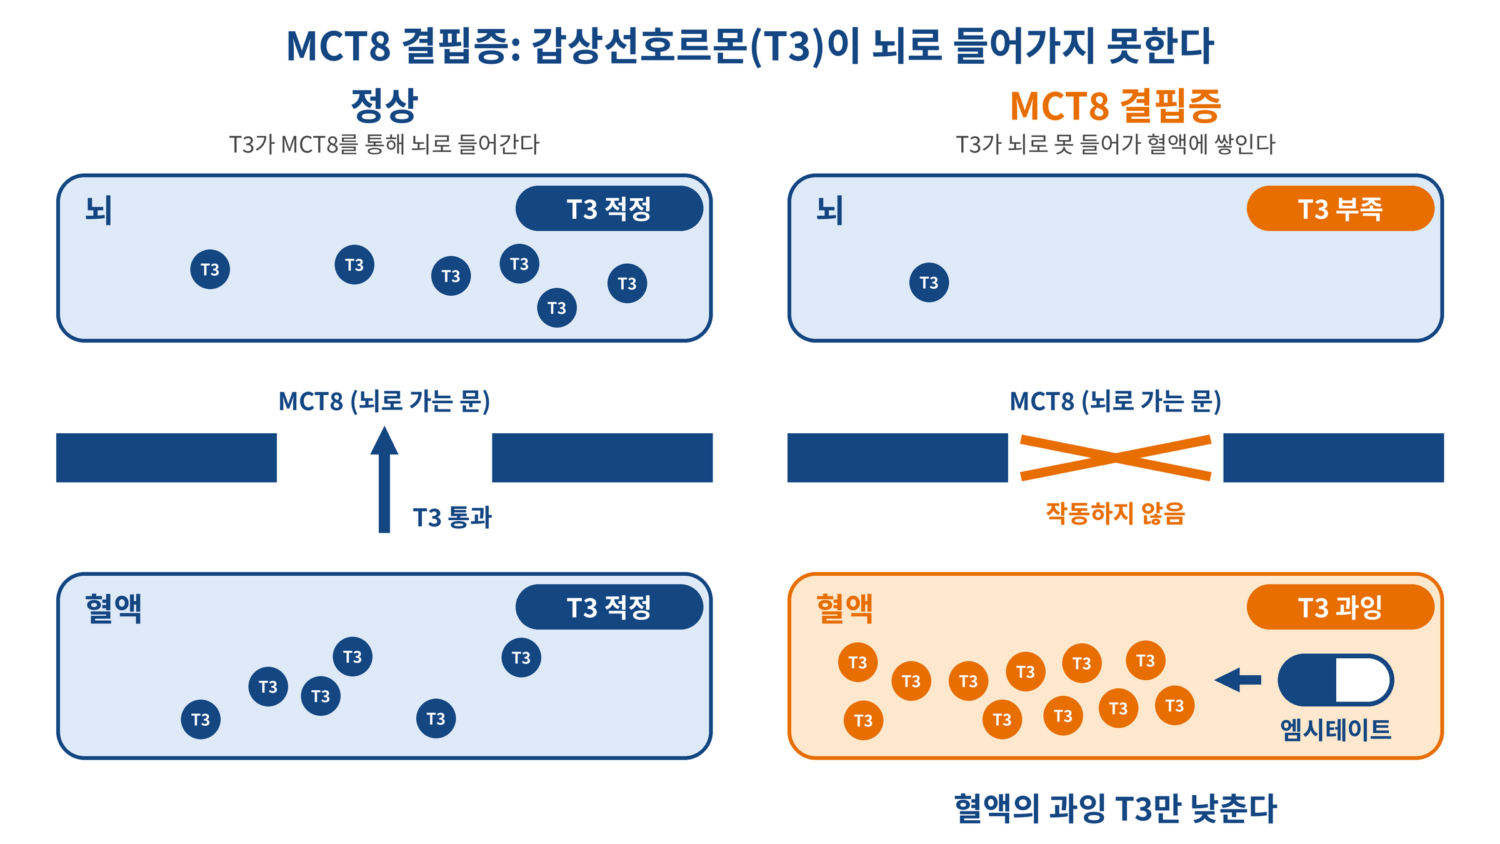
Les hormones thyroïdiennes jouent un rôle essentiel dans la croissance du cerveau du nourrisson. Que se passe-t-il lorsque, dès la naissance, la « porte » qui permet à ces hormones d’entrer dans le cerveau ne fonctionne pas ? Le sang se retrouve saturé d’hormones, tandis que le cerveau en manque.
Cette maladie génétique rare, au mécanisme paradoxal, est appelée « déficit en MCT8 » (syndrome d’Allan-Herndon-Dudley).
La Food and Drug Administration (FDA) américaine a approuvé, le 28 (heure locale), Emcitate (tiratricol), développé par la société suédoise Egetis Therapeutics, comme traitement de la thyrotoxicose périphérique chez les patients atteints d’un déficit en MCT8. Il s’agit du premier médicament autorisé aux Etats-Unis pour cette maladie. L’indication concerne les adultes comme les enfants.
Cette autorisation ne repose toutefois pas sur la démonstration d’une amélioration des symptômes cérébraux et neurologiques. La « thyrotoxicose périphérique », cible du traitement, désigne une situation dans laquelle les hormones thyroïdiennes sont présentes en quantité excessive dans le sang et exercent une action trop importante sur les tissus de l’organisme, notamment le cœur et les muscles.
Des patients incapables de s’asseoir ou de marcher seuls
MCT8 est une protéine qui transporte les hormones thyroïdiennes à l’intérieur des cellules, en particulier vers le cerveau. Lorsqu’une anomalie touche le gène SLC16A2 qui code pour cette protéine, les hormones ne sont pas suffisamment acheminées vers le cerveau, tandis que la T3, forme active de l’hormone thyroïdienne, s’accumule dans le sang. Le gène étant situé sur le chromosome X, les patients sont majoritairement des hommes ; les articles scientifiques estiment une fréquence d’environ 1 cas pour 70 000 garçons.
La FDA indique que les patients sont souvent incapables de s’asseoir ou de marcher seuls et parlent très peu. Une déficience intellectuelle et des difficultés d’alimentation peuvent également survenir.
Dans une étude menée dans 47 établissements médicaux de 22 pays, portant sur l’analyse de 151 patients, 32 (21,2 %) sont décédés durant la période de suivi ; les principales causes étaient des infections pulmonaires et des morts subites, le plus souvent d’origine cardiaque. La médiane de survie a été estimée à 35 ans, mais avec une grande incertitude.
Une baisse de 63 % de la T3 sanguine… sans preuve d’amélioration du neurodéveloppement
Le tiratricol est une substance dont la structure est proche de celle de la T3. Il pénètre dans les cellules sans passer par MCT8 et réduit l’excès d’hormones thyroïdiennes dans le sang.
Dans un essai clinique de 12 mois incluant 46 enfants et adultes, la T3 sanguine moyenne est passée de 323 ng/dL à 118 ng/dL, soit une diminution d’environ 63 %. La pression artérielle systolique a baissé en moyenne de 4,1 mmHg et la fréquence cardiaque de 8,9 battements par minute. Ces critères n’étaient toutefois pas les principaux critères d’évaluation de l’essai, et l’étude ne comportait pas de groupe comparateur sans traitement : tous les participants ont pris le médicament.
L’essai randomisé (ReTRIACt) qui a étayé l’approbation de la FDA a comparé, chez 15 patients dont la T3 était stabilisée, un groupe interrompant le traitement pendant 30 jours (8 patients) et un groupe le poursuivant (7 patients). Chez les 8 patients ayant arrêté, la T3 a augmenté dans tous les cas ; dans le groupe ayant poursuivi, la variation moyenne a été quasi nulle. La différence de vitesse d’augmentation de la T3 était statistiquement significative.
L’effet sur l’amélioration du neurodéveloppement n’a pas été confirmé. Dans un autre essai, 22 nourrissons et jeunes enfants de moins de 30 mois ont été traités pendant 96 semaines : les deux critères principaux évaluant la motricité et le développement moteur (GMFM-88, BSID-III motricité globale) n’ont pas atteint les objectifs. La T3 sanguine a également diminué dans cet essai, mais il n’existe pas encore de preuve que le traitement restaure un neurodéveloppement altéré.
L’Union européenne avait accordé une première autorisation en février 2025. Aux Etats-Unis, les résultats de l’essai randomisé supplémentaire, ajouté après concertation entre Egetis Therapeutics et la FDA, ont été publiés en novembre 2025, et la demande a été finalisée en janvier 2026. La FDA a approuvé le médicament en environ 8 mois dans le cadre d’une procédure d’examen prioritaire.
Mode d’administration et précautions
Le comprimé est dissous dans l’eau puis administré une fois par jour, ou réparti en 2 à 3 prises, par voie orale ou via une sonde d’alimentation. L’étiquetage recommande de ne pas l’utiliser avec d’autres médicaments thyroïdiens, comme la lévothyroxine ; il ne faut pas l’arrêter brutalement et la dose doit être diminuée progressivement.
Lors de l’augmentation des doses, des symptômes de thyrotoxicose peuvent apparaître : hausse de la fréquence cardiaque et de la pression artérielle, diarrhée, transpiration, insomnie. Les effets indésirables fréquents sont la diarrhée, les vomissements, l’éruption cutanée et une transpiration excessive ; un avertissement précise également qu’il ne s’agit pas d’un produit destiné à la perte de poids.
Confirmé aussi chez 9 garçons en Corée du Sud
Des patients ont également été identifiés en Corée du Sud. La Korea Disease Control and Prevention Agency (KDCA) a classé le syndrome d’Allan-Herndon-Dudley parmi les maladies rares faisant l’objet d’une gestion nationale.
Dans une étude publiée en 2021 par des chercheurs, dont une équipe de l’Hôpital pour enfants de l’Université nationale de Seoul, dans la revue internationale de neurologie pédiatrique Annals of Child Neurology, 9 garçons coréens diagnostiqués par test génétique entre 2010 et 2020 ont été inclus. Les 9 présentaient une hypotonie et une spasticité, un retard de développement sévère et une T3 sanguine élevée ; 7 ne pouvaient ni marcher de manière autonome ni parler.
La première consultation avait eu lieu à un âge médian de 6 mois, mais le premier bilan thyroïdien n’a été réalisé qu’à un âge médian de 16 mois (8 à 83 mois). Les auteurs expliquent que, chez les garçons, l’association d’un retard de développement sévère, d’une hypotonie, d’une spasticité et d’une T3 élevée constitue un indice permettant de suspecter cette maladie.