
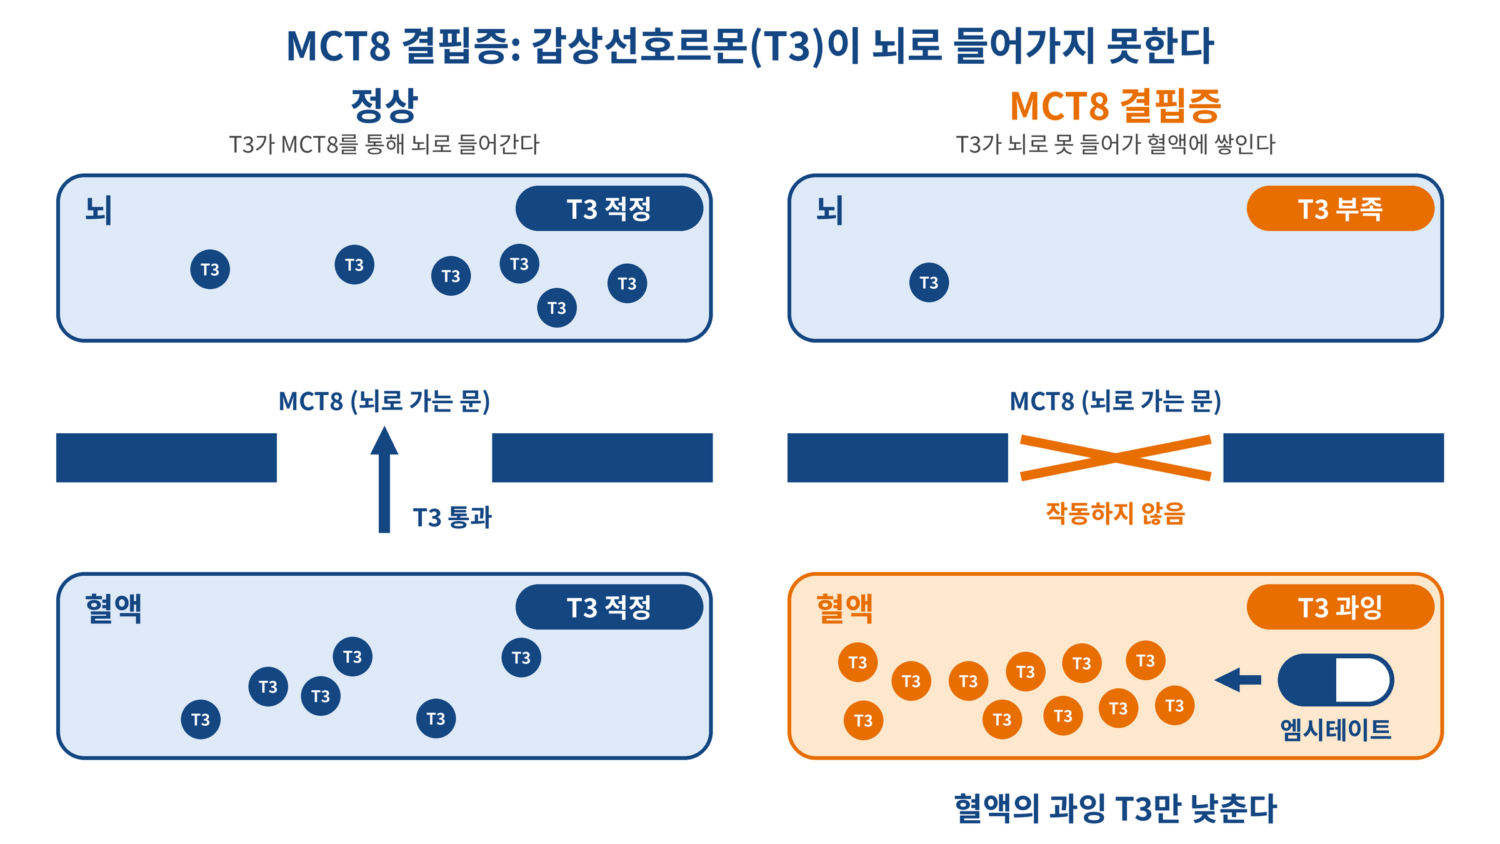
هرمون الغدة الدرقية ضروري لنمو دماغ الطفل. لكن ماذا لو كان «الباب» الذي يسمح بدخول هذا الهرمون إلى الدماغ معطلاً منذ الولادة؟ عندها يفيض الهرمون في الدم، بينما يعاني الدماغ نقصاً منه.
هذا الخلل يظهر في مرض وراثي نادر يُعرف بـ«نقص MCT8» (متلازمة ألان-هيرندون-دادلي).
وأقرت إدارة الغذاء والدواء الأميركية (FDA)، يوم 28 (بالتوقيت المحلي)، دواء «إمسيتيت» (Emcitate·تيراتريكول) من شركة «إيغيتيس ثيرابيوتكس» السويدية لعلاج التسمم الدرقي المحيطي لدى مرضى نقص MCT8. ويُعد هذا أول دواء يحصل على ترخيص في الولايات المتحدة لعلاج هذا المرض. ويشمل ذلك البالغين والأطفال.
غير أن الإقرار لم يستند إلى إثبات تحسن أعراض الدماغ والجهاز العصبي. فـ«التسمم الدرقي المحيطي» الذي يستهدفه العلاج هو حالة يكون فيها هرمون الغدة الدرقية في الدم مرتفعاً بشكل مفرط، ما يؤدي إلى تأثير زائد على أنسجة الجسم مثل القلب والعضلات.
مرضى قد لا يستطيعون الجلوس أو المشي بمفردهم
يُعد MCT8 بروتيناً ينقل هرمون الغدة الدرقية إلى داخل الخلايا، ولا سيما إلى الدماغ. وعند حدوث خلل في جين SLC16A2 المسؤول عن إنتاجه، لا يصل الهرمون إلى الدماغ بما يكفي، بينما يتراكم في الدم هرمون الغدة الدرقية النشط T3. وبما أن الجين يقع على الكروموسوم X، فإن معظم المرضى من الذكور، وتقدّر الدراسات البحثية معدل الإصابة بنحو حالة واحدة لكل 70 ألف صبي.
وأوضحت FDA أن كثيراً من المرضى لا يستطيعون الجلوس أو المشي بمفردهم، وغالباً ما يعجزون عن الكلام تقريباً. وقد تظهر أيضاً إعاقة ذهنية وصعوبات في التغذية.
وفي دراسة حللت بيانات 151 مريضاً في 47 مؤسسة طبية عبر 22 دولة، توفي 32 شخصاً (21.2%) خلال فترة المتابعة، وكانت الأسباب الرئيسية عدوى رئوية ووفاة مفاجئة كان معظمها ذا منشأ قلبي. وقد قُدّر الوسيط للبقاء على قيد الحياة بـ35 عاماً، لكن درجة عدم اليقين كانت كبيرة.
خفض T3 في الدم بنسبة 63%… ولم تُثبت تحسينات في التطور العصبي
تيراتريكول مادة تشبه T3 في بنيتها. وهي تدخل إلى داخل الخلايا من دون المرور عبر MCT8، وتخفض فرط هرمون الغدة الدرقية في الدم.
وفي تجربة سريرية لمدة 12 شهراً شارك فيها 46 طفلاً وبالغاً، انخفض متوسط T3 في الدم من 323ng/dL إلى 118ng/dL، أي بنحو 63%. كما انخفض متوسط أعلى ضغط دم (الضغط الانقباضي) بمقدار 4.1mmHg، وتراجع معدل ضربات القلب بمقدار 8.9 نبضة في الدقيقة. غير أن هذه المؤشرات لم تكن من بنود التقييم الرئيسية للتجربة، كما أن التجربة لم تتضمن مجموعة مقارنة لا تتناول الدواء، إذ تناول جميع المشاركين الدواء.
أما التجربة العشوائية (ReTRIACt) التي استندت إليها موافقة FDA، فقارنت بين 15 مريضاً كانت مستويات T3 لديهم مستقرة، وقُسموا لمدة 30 يوماً إلى مجموعة توقفت عن الدواء (8 أشخاص) ومجموعة واصلت تناوله (7 أشخاص). وارتفع T3 لدى جميع من توقفوا عن الدواء وعددهم 8، بينما لم تسجل مجموعة الاستمرار تغيراً يُذكر في المتوسط. وكان الفرق في سرعة ارتفاع T3 ذا دلالة إحصائية.
ولم يتأكد تأثير الدواء في تحسين التطور العصبي. ففي تجربة أخرى عولج فيها 22 رضيعاً دون 30 شهراً لمدة 96 أسبوعاً، لم يحقق مؤشرا القياس الأساسيان اللذان يقيمان الحركة والتطور الحركي (GMFM-88، وBSID-III للحركة الكبرى) الأهداف المحددة. ورغم أن T3 في الدم انخفض في هذه التجربة أيضاً، فإن الدليل على استعادة التطور العصبي المتضرر لا يزال غير متوافر حتى الآن.
وكان الاتحاد الأوروبي قد وافق عليه أولاً في فبراير 2025. وفي الولايات المتحدة، صدرت نتائج تجربة عشوائية إضافية أدرجتها «إيغيتيس ثيرابيوتكس» بالتشاور مع FDA في نوفمبر 2025، واكتمل تقديم الطلب في يناير 2026. ومنحت FDA الموافقة عبر مسار المراجعة ذات الأولوية خلال نحو 8 أشهر.
طريقة الاستخدام وما يجب الانتباه إليه
تُذاب الأقراص في الماء وتُعطى مرة واحدة يومياً أو تُقسّم إلى 2–3 مرات عبر الفم أو أنبوب التغذية. وتوصي النشرة بعدم استخدامه مع أدوية درقية أخرى مثل ليفوثيروكسين، كما لا ينبغي إيقافه فجأة بل يجب خفضه تدريجياً.
وخلال زيادة الجرعة قد تظهر أعراض التسمم الدرقي مثل ارتفاع معدل ضربات القلب وضغط الدم، والإسهال، والتعرق، والأرق. وتشمل الآثار الجانبية الشائعة الإسهال والقيء والطفح الجلدي وفرط التعرق، كما أُرفق تحذير بأنه ليس مخصصاً لإنقاص الوزن.
تأكيد وجوده أيضاً لدى 9 صبية في كوريا الجنوبية
تم تأكيد وجود مرضى أيضاً في كوريا الجنوبية. وقد صنّفت وكالة مكافحة الأمراض والوقاية منها في كوريا الجنوبية متلازمة ألان-هيرندون-دادلي ضمن الأمراض النادرة الخاضعة للإدارة الوطنية.
وفي دراسة نشرها فريق بحثي من مستشفى الأطفال التابع لجامعة سيول الوطنية وآخرون عام 2021 في مجلة طب أعصاب الأطفال الدولية 《Annals of Child Neurology》، شملت الدراسة 9 صبية كوريين جرى تأكيد إصابتهم عبر الفحص الجيني بين عامي 2010 و2020. وأظهر الصبية التسعة جميعاً نقص توتر العضلات والتشنج، وتأخراً نمائياً شديداً، وارتفاعاً في T3 بالدم، كما أن 7 منهم لم يتمكنوا من المشي بشكل مستقل ولم يتكلموا.
وكان الوسيط لعمر أول زيارة طبية 6 أشهر بعد الولادة، لكن أول فحص للغدة الدرقية أُجري عند وسيط عمر 16 شهراً (8–83 شهراً). وشرح الباحثون أن اجتماع التأخر النمائي الشديد مع نقص توتر العضلات والتشنج وارتفاع T3 لدى الصبية قد يشكل دليلاً للاشتباه بهذا المرض.